Cystisk fibrose og mutasjonen F508
Lov på eksamen
- Kalkulator
- CAS
- Graftegner og regneark
- Lærebok, formelsamling og egne notater
Ikke åpent internett, kommunikasjon med andre eller kunstig intelligens.
Kan den løses uten PC?
Alle deloppgavene kan løses uten PC.
Fra 2027 er det bare kalkulator og skriftlige hjelpemidler på del 2. Vurderingen er gjort med KI og kan inneholde feil.
Lest inn av KI og ikke kontrollert manuelt enda — kan inneholde feil.
Cystisk fibrose (CF) er en arvelig sykdom som skyldes en mutasjon i CFTR-genet. Den vanligste mutasjonen kalles F508. Figur 1 gir informasjon om det normale allelet/genvarianten og denne mutasjonen.
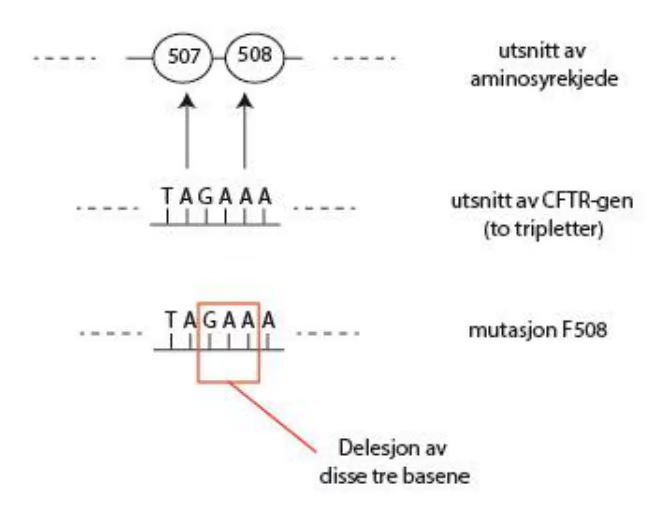
Bruk vedlegg 1 til å bestemme hvilke aminosyrer som er aminosyre 507 og 508 i utsnittet av aminosyrekjeden i figur 1.
Beskriv hvilke følger delesjonen (vist i figur 1) har for sammensetningen av aminosyrer i proteinet.
Forskere har målt konsentrasjonen av mRNA-kopier av CFTR-genet i celler fra ulike organer. Figur 2 viser målingene.
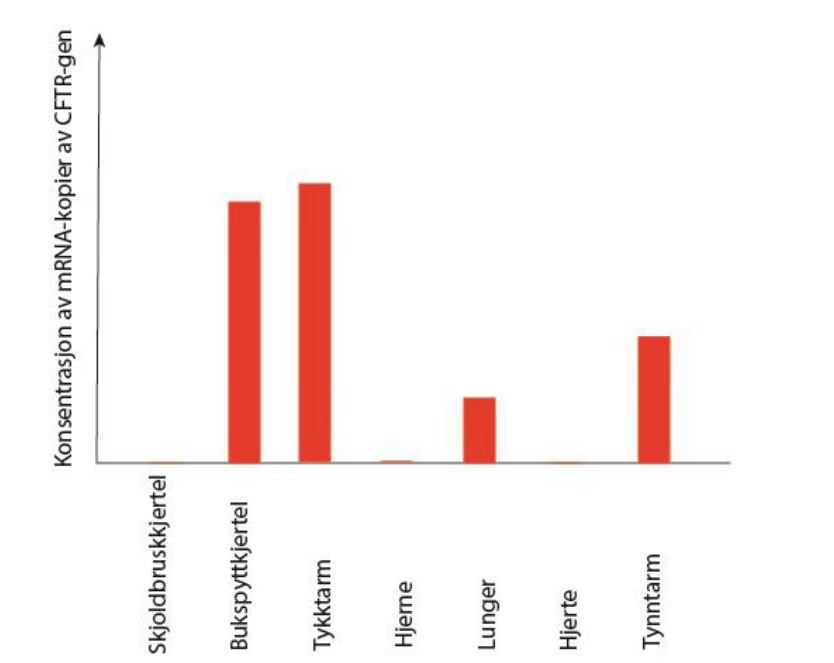
Symptomer på CF vises hovedsakelig i celler fra lungene og fra fordøyelsessystemet. Bruk informasjonen i figur 2 til å forklare hvorfor.
CF blir nedarvet ved recessiv, ikke-kjønnsbundet arv. I Europa har 1 av 2500 nyfødte CF.
Hvor stor andel av befolkningen i Europa er bærere av allelet for CF?
En forklaring på den høye forekomsten av CF i Europa i dag er at allelet for CF gir helt eller delvis beskyttelse mot sykdommen tuberkulose. Tuberkulose forårsaket 20 prosent av alle dødsfall i Europa mellom år 1600 og 1900.
Kan vi forvente høyere, lavere eller lik forekomst av CF i områder hvor forekomsten av tuberkulose historisk sett har vært lavere enn i Europa? Begrunn svaret ditt.
Tenk at CF nedarves ved allel/genvariant a, som gir CF, mens allel A ikke gir sykdommen. Noen personer med CF har mildere symptomer enn andre. Graden av symptomer blir bestemt av et annet gen, som blir nedarvet kjønnsbundet på X-kromosomet, der allel B gir alvorlige symptomer og allel b gir milde symptomer. Figur 3 viser forekomsten av CF i en familie.
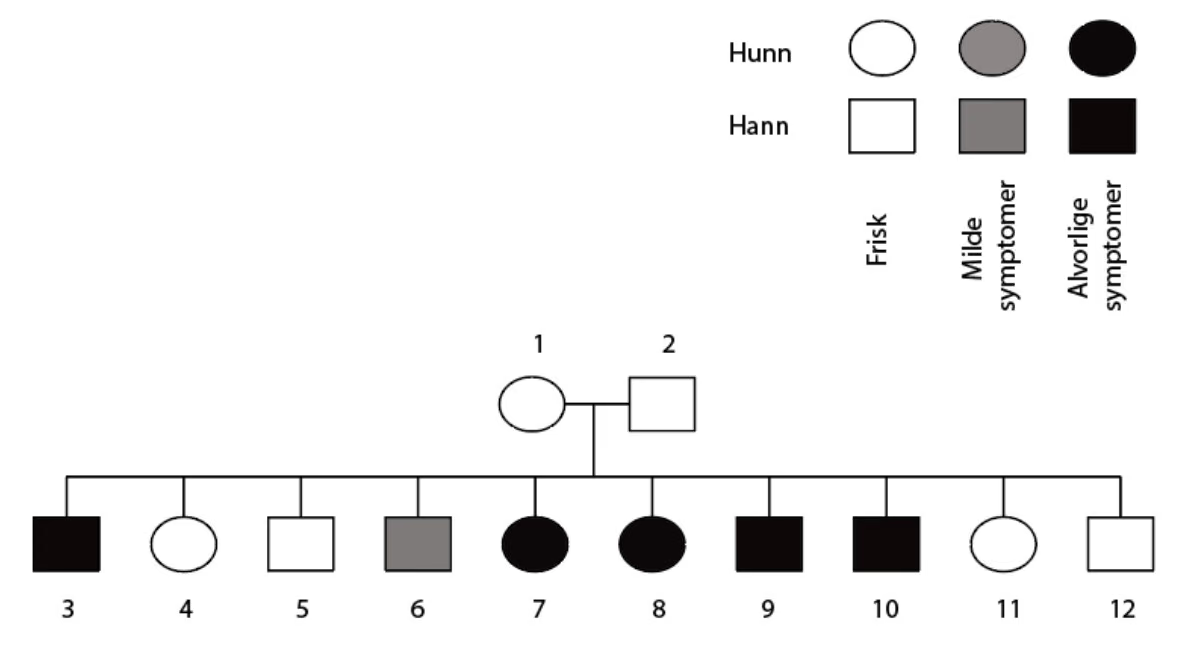
Hvilke genotyper kan individ 1 og 2 ha? Begrunn svaret ditt.
Fasit
1) Aminosyre 507 er isoleucin, og aminosyre 508 er fenylalanin.
Proteinet mister fenylalanin 508 og blir én aminosyre kortere. Leserammen blir ikke forskjøvet, så resten av aminosyrerekkefølgen er uendret.
CFTR-genet blir uttrykt mye i bukspyttkjertelen, tykktarmen, tynntarmen og lungene, og nesten ikke i hjernen, hjertet og skjoldbruskkjertelen. Mutasjonen får derfor størst virkning i lungene og i fordøyelsessystemet.
, altså omkring 3,9 % av befolkningen, eller om lag 1 av 25 personer.
Lavere forekomst av CF.
Individ 1: Aa og . Individ 2: Aa og enten eller .
LøsningsforslagKI-generert
Utsnittet av CFTR-genet i figuren er malen for mRNA-et. Vi skriver derfor av det komplementære mRNA-et, der A i DNA gir U, T gir A, G gir C og C gir G:
DNA: TAG AAA
mRNA: AUC UUU
I vedlegg 1 står det at AUC koder for isoleucin, og at UUU koder for fenylalanin. Aminosyre 507 er altså isoleucin, og aminosyre 508 er fenylalanin. Det passer med navnet på mutasjonen: F er bokstavkoden for fenylalanin, og F508 betyr at det er fenylalanin nummer 508 som blir borte.
Delesjonen fjerner de tre basene G, A og A. Igjen står T, A og A, altså én triplett i stedet for to. Denne tripletten gir mRNA-kodonet AUU, som også koder for isoleucin.
Aminosyre 507 blir derfor fortsatt isoleucin, mens fenylalanin 508 mangler helt. Proteinet blir én aminosyre kortere enn normalt. Siden det er fjernet nøyaktig tre baser, blir ikke leserammen forskjøvet, og alle aminosyrene etter 508 blir de samme som før. CFTR-proteinet folder seg likevel feil når denne ene aminosyren mangler, og det blir brutt ned inne i cella i stedet for å bli fraktet ut i cellemembranen.
Figuren i oppgaven viser hvor mye mRNA fra CFTR-genet det er i celler fra ulike organer. Konsentrasjonen er klart høyest i bukspyttkjertelen og tykktarmen. Tynntarmen ligger noe lavere og lungene lavere igjen, men begge har tydelig mer mRNA enn skjoldbruskkjertelen, hjernen og hjertet, der søylene er nær null.
Mengden mRNA forteller hvor mye genet blir transkribert, altså hvor aktivt genet er i cellene. Mye mRNA betyr at cellene lager mye CFTR-protein. CFTR-proteinet er en kloridkanal i cellemembranen. Den regulerer transporten av kloridioner ut av cella, og vann følger etter ved osmose. På den måten styrer proteinet hvor tyntflytende slimet blir.
Symptomene på CF kommer av at det muterte CFTR-proteinet ikke virker. Virkningen blir størst i de cellene som normalt lager mest av proteinet og er mest avhengige av det, altså cellene i lungene og i fordøyelsessystemet. Der blir slimet seigt: luftveiene tettes til og blir lett infisert, og gangene fra bukspyttkjertelen tettes slik at fordøyelsesenzymene ikke kommer ut i tarmen.
I hjernen og hjertet er genet nesten ikke uttrykt. Disse cellene bruker ikke CFTR-proteinet, og derfor gir mutasjonen få eller ingen symptomer der.
Vi bruker Hardy–Weinberg-likevekt. Vi kaller frekvensen av allelet for CF og frekvensen av det normale allelet .
Bare personer som er homozygote for CF-allelet, får sykdommen. Andelen med CF er :
Bærerne er heterozygote, og andelen heterozygote er :
Omkring 3,9 % av befolkningen i Europa er bærere av allelet for CF. Det tilsvarer om lag 1 av 25 personer.
Vi kan forvente lavere forekomst av CF.
I Europa har bærerne (Aa) hatt en fordel: de har vært helt eller delvis beskyttet mot tuberkulose. Når tuberkulose sto for 20 % av alle dødsfall, overlevde bærerne oftere og fikk flere barn enn personer uten CF-allelet. Dette kalles heterozygotfordel. Samtidig blir allelet hele tiden selektert bort hos dem som er homozygote (aa), fordi de døde tidlig og sjelden rakk å få barn. Resultatet er en balansert seleksjon som holder frekvensen av CF-allelet oppe.
I områder der tuberkulose har vært sjelden, har bærerne ikke hatt noen slik fordel. Da virker seleksjonen bare én vei: allelet er ugunstig fordi homozygote dør tidlig, og bærerne får ikke noe igjen for å ha det. Frekvensen vil derfor synke gjennom generasjonene. Forekomsten av sykdommen er , så forekomsten av CF blir lavere.
Det samme mønsteret finner vi mellom sigdcelleanemi og malaria.
Begge foreldrene er friske, men flere av barna har CF. CF er recessiv og ikke kjønnsbundet, så barna med CF har genotypen aa. De har fått ett a-allel fra hver av foreldrene. Foreldrene er friske og kan derfor ikke være aa. Både individ 1 og individ 2 må altså være Aa.
Genet for graden av symptomer ligger på X-kromosomet. B gir alvorlige symptomer og b gir milde. Oppgaven sier ikke hvilket av allelene som er dominant, så vi legger til grunn den vanlige skrivemåten, som oppgaven selv bruker for CF-genet A/a: stor bokstav er det dominante allelet, altså er B dominant over b. Genotypen til individ 1 er uavhengig av denne antakelsen, fordi sønner bare har ett X-kromosom og derfor viser allelet sitt direkte.
Individ 1 er mor. Sønner får bare ett X-kromosom, og det kommer alltid fra mora. Individ 6 er en sønn med milde symptomer og må være , så mora må ha et b-allel. Individ 3, 9 og 10 er sønner med alvorlige symptomer og må være , så mora må også ha et B-allel. Individ 1 er derfor .
Individ 2 er far. Han har ikke CF, så vi ser ikke hvilket allel for symptomgrad han har. Døtrene 7 og 8 har alvorlige symptomer, men de kan ha fått fra mora. Faren kan derfor like gjerne være som , og vi kan ikke bestemme det ut fra stamtavla.
Merk at nettopp dette svaret hviler på antakelsen om at B er dominant. Hadde b vært det dominante allelet, ville alvorlige symptomer vært recessive. Døtrene 7 og 8 måtte da vært , og faren måtte vært — altså entydig bestemt.
Individ 1 er altså Aa og , mens individ 2 er Aa og enten eller .